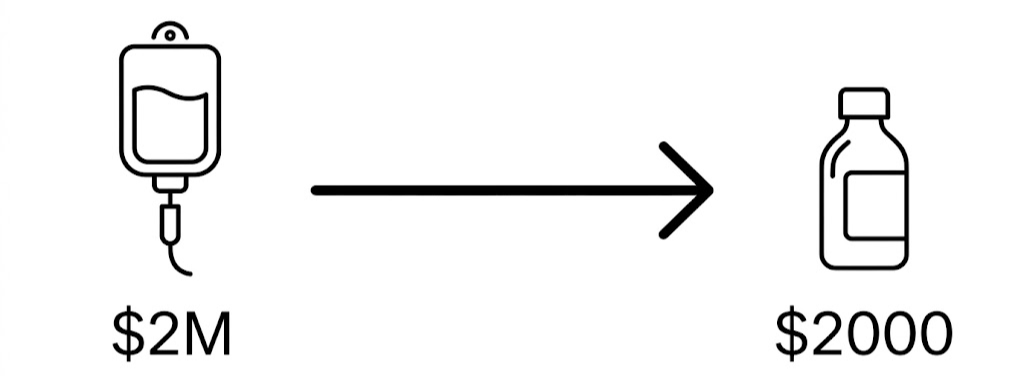Rdzeniowy zanik mięśni (w Polsce używa się akronimu SMA od ang. Spinal Muscular Atrophy) to rzadka genetyczna choroba polegająca na obumieraniu komórek nerwowych w rdzeniu kręgowym i w konsekwencji na degeneracji mięśni. To z kolei prowadzi do upośledzenia funkcji ruchowych w tym utraty zdolności oddychania i połykania.
Choroba jest rzadka, ale nie bardzo rzadko, bo występuje średnio od 1 na 6 000 do 1 na 11 000 urodzeń w zależności od źródła.
Nieleczone SMA w najcięższej postaci prowadzi do śmierci dziecka zazwyczaj przed ukończeniem drugiego roku życia, a w lżejszych – do wielonarządowej niepełnosprawności.
Choroba jest następstwem usunięcia (delecji) genu SMN1 u zdecydowanej większości pacjentów. Bez genu SMN1 organizm nie jest w stanie wyprodukować białka SMN, bez którego neurony umierają. W organizmie człowieka występuje jeszcze gen SMN2, który może częściowo kompensować brak SMN1. “Aktywność” genu (używam cudzysłowu, żeby nie wchodzić w żargon biologiczny) SMN2 umożliwia produkcję białka SMN, lecz w minimalnie skróconej wersji, która jest bardzo szybko usuwana z organizmu.
Poznanie mechanizmu działania molekularnego dysfunkcji genów SMN1/2 pozwoliło na opracowanie trzech leków o różnych mechanizmach działania i o różnej atrakcyjności dla pacjentów.
Spinraza (nusinersen, Biogen-IDEC)
Jest to lek zaliczany do klasy leków biologicznych i jest tzw. antysensownym oligonukleotydem (ASO). Jego rola polega na przyczepianiu się do fragmentu kwasu nukleinowego (mRNA) SMN2 tak, żeby białko SMN mogło powstać w formie długiej i stabilnej.
Spinraza była pierwszą terapią celowaną w SMA i całkowicie odmieniła rzeczywistość pacjentów. Stała się jednym z największych przełomów współczesnej neurologii mimo swoich ograniczeń. A te są znaczące. Po dawkach początkowych trzeba ją podawać dokanałowo co cztery miesiące, przez nakłucie lędźwiowe w znieczuleniu ogólnym. I tak do końca życia.
Zolgensma (onasemnogen abeparvovec, Novartis)
Jest terapią genową polegającą na podaniu ludzkiego genu SMN1 do neuronów tak, żeby produkowały w pełni funkcjonalne białko SMN. U dzieci leczonych odpowiednio wcześnie może istotnie zmienić przebieg choroby, choć nie gwarantuje pełnego wyrównania rozwoju względem zdrowych rówieśników. Lek podaje się raz w życiu przed ukończeniem drugiego roku i do masy ciała pacjenta nie przekraczającej ok. 13-15 kg. Jedną kroplówką przez godzinę. I za 2 miliony dolarów.
Evrysdi (risdiplam, Roche)
Jest małocząsteczkowym lekiem chemicznym typu klej molekularny, który łączy kwas nukleinowy z kompleksem białkowym tak, żeby białko SMN mogło powstać w pełnej, stabilnej krasie. Risdiplam działa nie tylko w układzie nerwowym, lecz w całym organizmie, co daje mu ogromną przewagę w przywracaniu zdrowia pacjentom SMA.
Risdiplam wykazuje potężną skuteczność. Jest niezależny od wieku i masy ciała. Jest przyjmowany codziennie jako syrop. Jest lekiem bardzo bezpiecznym i stale poprawiającym funkcje motoryczne pacjentów. Co ciekawe był już nawet podawany kobietom w ciąży ze zdiagnozowanym rdzeniowym zanikiem mięśni u płodu i wstępnie wykazał obiecujące wyniki.
Risdiplam jest lekiem chemicznym o prostej strukturze. Choć jego oryginalna postać jest bardzo droga (70-350 tys. USD za roczną terapię), to leki generyczne będą tanie. Wg doniesień, hinduskie Natco planuje wprowadzenie wersji generycznej risdiplamu po wygranym sporze patentowym z Roche w cenie szacowanej na ok. 2 300 USD rocznie.
Przypadek SMA pokazuje modelową ewolucję rynku biotechnologicznego – od braku jakichkolwiek opcji terapeutycznych, przez kosztowne terapie biologiczne i genetyczne, aż po wyścig cenowy ze stronnictwem chemii małocząsteczkowej i producentów generyków. SMA to jeden z bardzo wielu przykładów pokazujących, dlaczego leki chemiczne warto rozwijać. Nie zastępują one innych technologii, lecz poszerzają możliwości leczenia, a po wygaśnięciu ochrony patentowej mogą otworzyć drogę do znacznie tańszych terapii.